Schlagwortarchiv für: Zulassung von Medizinprodukten

Nach DUROM-Skandal: Reicht die MDR?

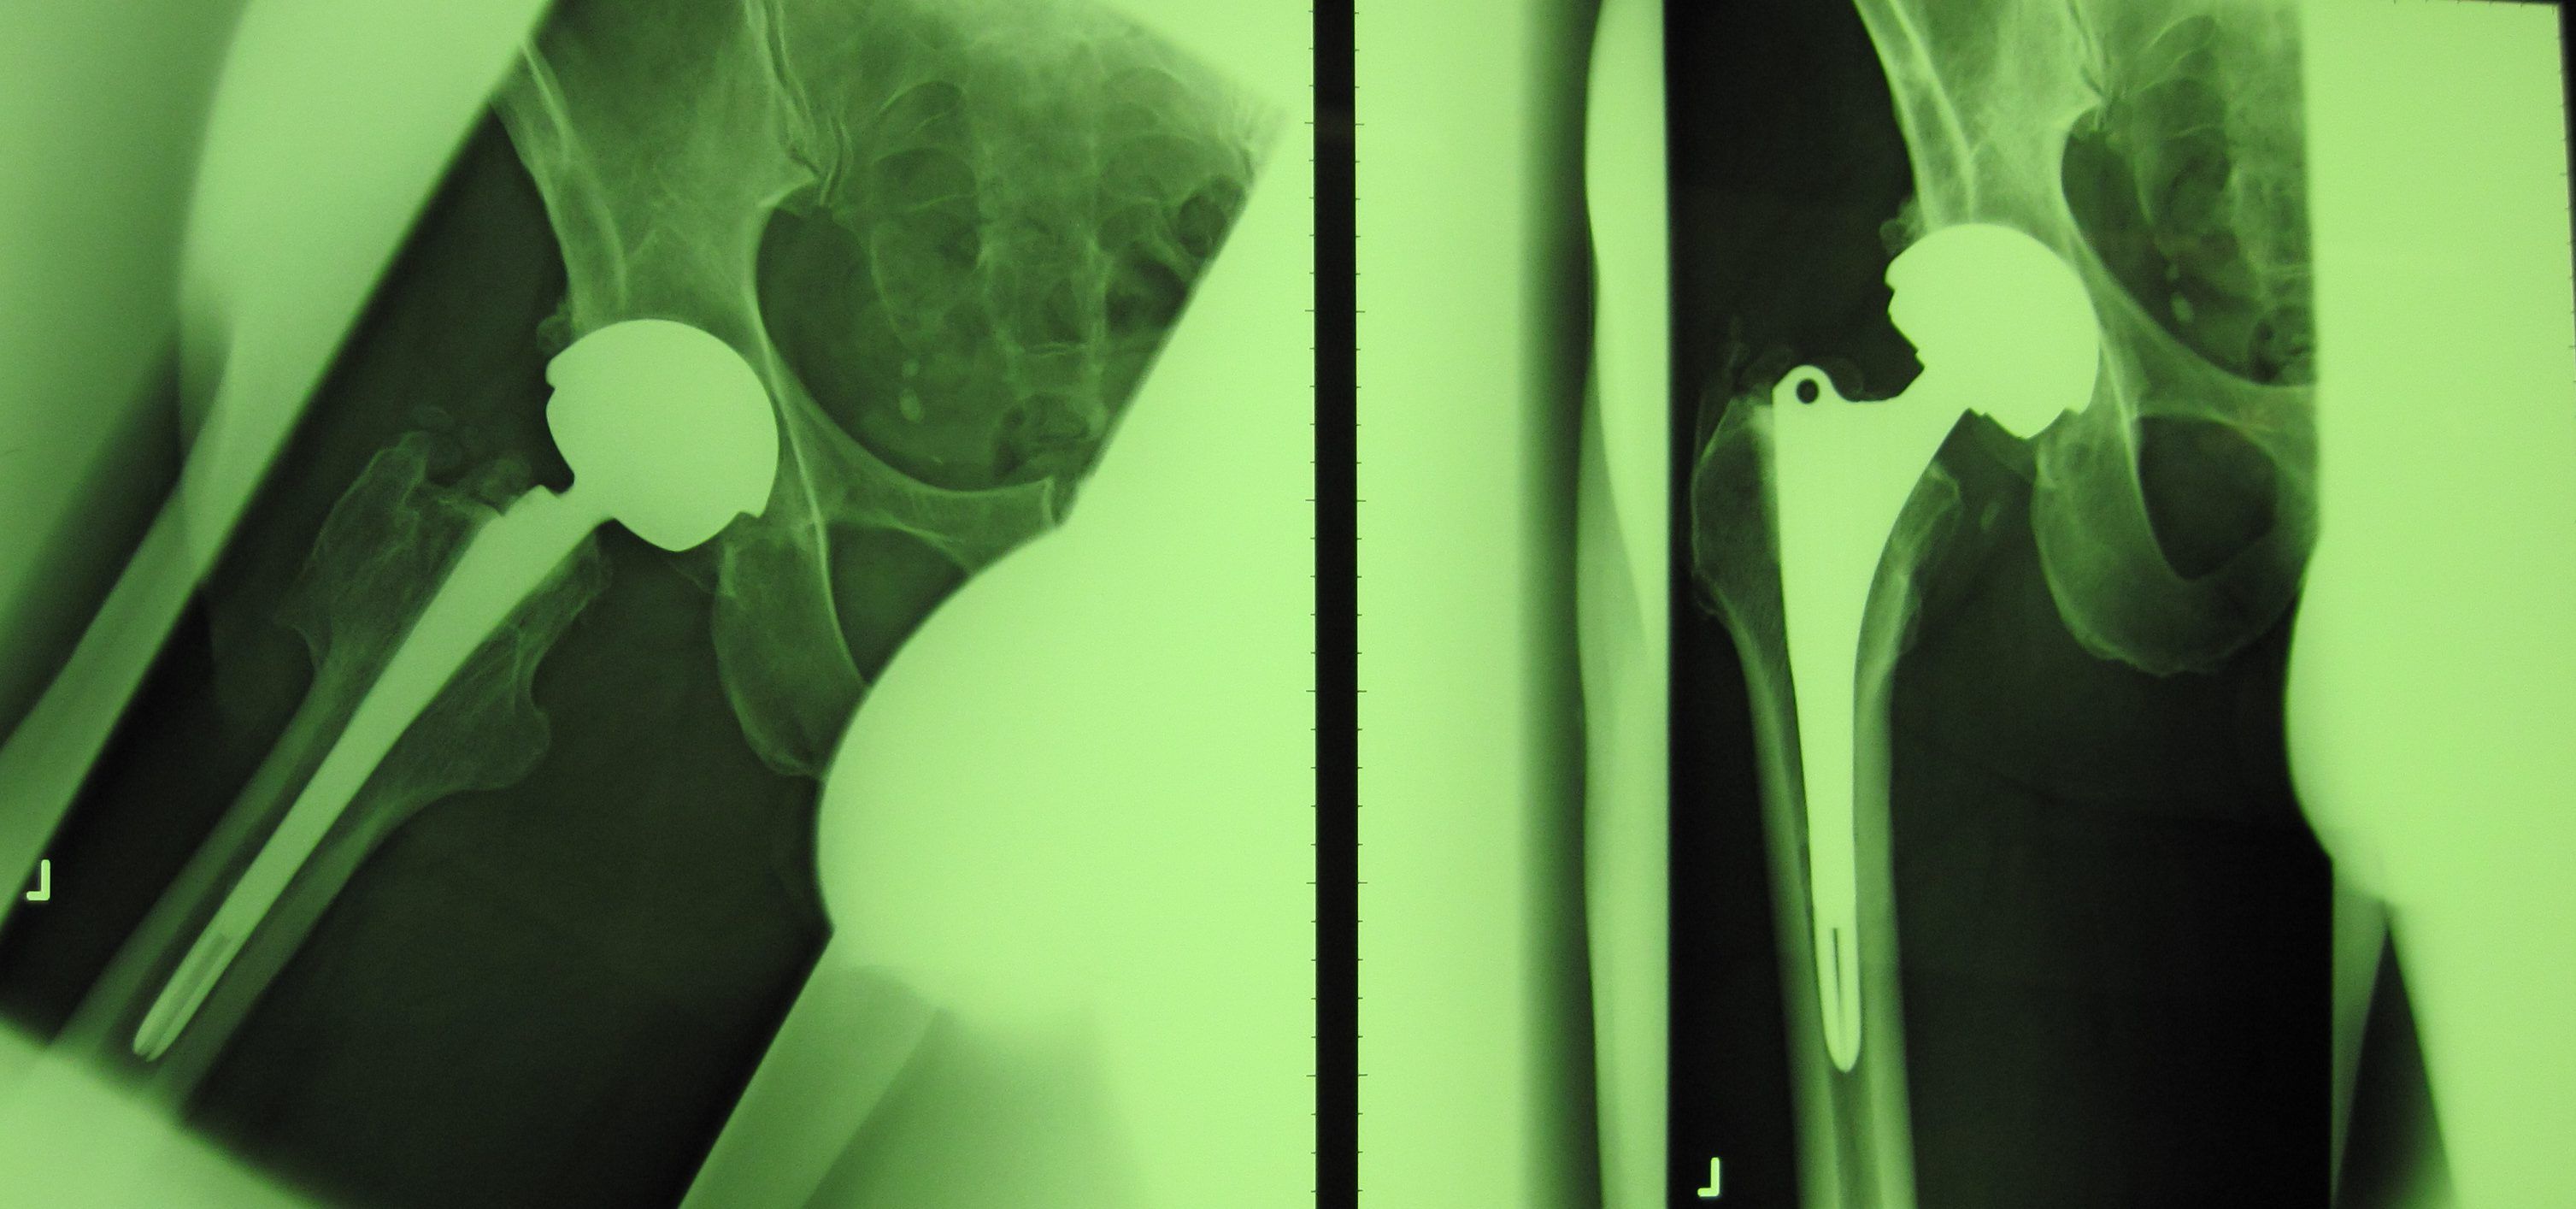
Durom Metallprothese, die zu Metallabrieb führen kann

Die Durom-Metasul-LDH-Hüftprothese von Zimmer ist eine Fehlkonstruktion.

Mit der Medical Device Regulation (MDR) hat die Europäische Union die Vorschriften für Medizinprodukte deutlich verschärft. Anlass waren unter anderem Skandale um fehlerhafte Medizinprodukte, etwa die mangelhaften Brustimplantate des Herstellers PIP oder die Probleme mit Metall-auf-Metall-Hüftprothesen wie der DUROM-Prothese.

Ziel der MDR ist es, die Sicherheit der Patienten zu erhöhen und Medizinprodukte besser zu überwachen. Deshalb wurden viele Regelungen gegenüber der früheren Medical Devices Directive (MDD) deutlich verschärft. Dennoch sehen viele Fachleute weiterhin Schwachstellen.

Strengere klinische Nachweise

Früher konnten Hersteller häufig nachweisen, dass ihr Produkt einem bereits zugelassenen Medizinprodukt ähnlich war. Eigene klinische Studien waren deshalb oft nicht erforderlich.

Heute gelten strengere Regeln. Deshalb müssen Hersteller deutlich umfangreichere klinische Daten vorlegen. Gerade bei Hochrisikoimplantaten sind eigene klinische Untersuchungen heute wesentlich häufiger notwendig. Die bloße Berufung auf ein vergleichbares Produkt reicht in der Regel nicht mehr aus.

Weiterlesen

Wir fordern Konsequenzen!

Die Durom-SHG fordert seit Jahren, die Sicherheit für Patienten vor fehlerhaften Medizinprodukten zu verbessern. Nun haben SHG-Durom-Vorstand und Mitglieder ihre Forderungen Vertretern im Europaparlament vorgetragen. Der Forderungskatalog ging nun mit Unterstützung der Europaabgeordneten Vivien Costanzo an Andreas Glück. Glück ist Mitglied des Europäischen Parlaments und dort im Ausschuss für Umwelt und öffentliche Gesundheit. Auf seiner Homepage schreibt der Arzt und Europaabgeordnete:

Im Ausschuss für “ öffentliche Gesundheit“ (SANT-Ausschuss) beschäftige ich mich hauptsächlich mit der Medizinprodukteverordnung (MDR)

Wer die Forderungen der Durom-SHG unterstützen möchte, schreibe an Andreas Glück: andreas.glueck@europarl.europa.eu

Die vier Kernanliegen der Durom-SHG:

  • Vermeidung von Interessenkonflikten im Zulassungsverfahren,
  • die Einrichtung einer unabhängigen Zulassungsbehörde,
  • konsequente Überprüfungen bei Zulassung per Äquivalenz,
  • die Sicherstellung belastbarer klinischer Langzeitdaten,
  • die Schaffung größerer Transparenz hinsichtlich Komplikations- und Revisionsraten sowie
  • die Stärkung der rechtlichen Position geschädigter Patienten vor Gericht.

Weiterlesen

Gefährliche Lücken im System

In Deutschland reicht oft ein Häkchen von „Benannten Stellen“, um selbst Hochrisiko-Medizinprodukte zuzulassen – im Auftrag der Hersteller, versteht sich. Die Folge: fehlerhafte Implantate landen im OP-Saal und im Patienten statt im Test-Labor. Der Robodoc-Skandal (1), der Skandal um die BIP-Brustimplantate oder der Durom-Hüftprothesenskandal sind nur die Spitze des Eisbergs. Dieser Beitrag seziert das lasche Zulassungsverfahren und zeigt: Patientensicherheit darf kein Nebenprodukt der Bürokratie sein.

Weiterlesen

AOK Bundesverband fordert mehr Patientensicherheit

Dr. Jürgen Malzahn war auf Einladung der Durom-Selbsthilfegruppe (Durom-SHG) aus Berlin nach Freiburg gekommen. In seinem Vortrag vor nahezu 100 betroffenen Patienten berichtete Malzahn, dass die gesetzlichen Krankenversicherungen an Verbesserungen für Patienten arbeiten, die von einem fehlerhaften Medizinprodukt betroffen sind.

Dr. med. Jürgen Malzahn ist Abteilungsleiter der Abteilung Stationäre Versorgung, Rehabilitation, Geschäftsführungseinheit Versorgung, beim AOK-Bundesverband in Berlin.

In seiner Begrüßung ging der Vorsitzende Hanspeter Hauke auf die geplanten Änderungen durch die neue EU-Richtlinie zur Zulassung von Medizinprodukten für den Patientenschutz ein. Scharf kritisierte er, dass nach wie vor keine Qualitätsprüfung der Medizinprodukte erfolge. „Auch bei der MDR führen Benannte Stellen, die vom Hersteller beauftragt und bezahlt werden, das Zertifizierungsverfahren durch. Eine Qualitätskontrolle der Produkte erfolgt weiterhin nicht“, so Hauke. „Das ist so als ob der TÜV bei meinem Auto prüft, ob ich bremsen im Auto habe, aber nicht, ob sie auch funktionieren“, so der Vorsitzender der Durom-SHG bei der Überleitung zur anschließenden Diskussion weiter.

Weiterlesen

Prothesenregister und Zulassungspraxis

Prof. Volker Ewerbeck, Direktor der Abteilung für Orthopädie und Unfallchirurgie der Stiftung Orthopädische Universitätsklinik Heidelberg, fordert vor der Markteinführung von Medizinprodukten wie Hüftprothesen

„eine Behörde (…), die nur solche Medizinprodukte zulässt“,

die sicher sind. Er fordert außerdem die Einrichtung eines verpflichtenden Melderegister, in welchem verbindlich alle relevanten Daten zusammen geführt und ausgewertet werden. Die Auswertungen müssen dann öffentlich zugänglich sein. Weiterlesen

Skandalöse Zulassungspraxis

Nekrotisches Gewebe, zerstörte Knochen: Folge der fehlerhaften Durom-Hüftprothese

Nekrotisches Gewebe, zerstörte Knochen, Schmerzen: Folge der fehlerhaften Durom-Hüftprothese

Die Zulassungspraxis für Medizinprodukte führt immer wieder dazu, dass fehlerhafte Medizinprodukte in Deutschland und Europa auf den Markt kommen. Die Hersteller sind ermächtigt, sich das CE-Zeichen aus dem Internet herunterzuladen und auf ihren Produkten aufzubringen. Dies darf zwar nur nach Einhaltung der EU-Richtlinien und Zulassungsbestimmungen erfolgen, doch kontrolliert wird das von niemandem. Bei Hochrisikoprodukten wie Prothesen, Herzschrittmachern oder Brustimplantaten kann das verheerende Folgen für Patientinnen und Patienten haben. Daran ändert auch die neue „Medical Device Directive“ nichts. Wie die bisherige Medical Device (MD) setzt auch die neue MDR auf die Eigenverantwortung der Hersteller. Eine unabhängige Kontrolle der Produkte findet auch mit der MDR nicht wirklich statt. „Dies muss dringend geändert werden“, fordern Experten wie der Fachanwalt für Medizinrecht Jörg Heynemann.

Weiterlesen

Gefährliche Implantate

Medizinprodukte werden je nach Risikopotenzial in verschiedene Risikogruppen eingeteilt. Hochrisikoprodukte wie Prothesen, Herzschrittmacher oder Brustimplantate sind Produkte mit dem höchsten Risiko für Patienten. Doch unabhängig von der Risikogruppe werden alle Medizinprodukte nach dem gleichen Verfahren zugelassen. Besondere Sicherheitsstandards für Hochrisikoprodukte gibt es nicht.

Weiterlesen

Reaktionen auf die ImplantFiles

Heftige Reaktionen gab es auf die Veröffentlichungen der ImplantFiles, welche große Sicherheitsmängel bei Medizinprodukten aufgedeckt hatten.

Die Dokumentation der Missstände, welche die Recherchegemeinschaft Süddeutsche Zeitung, NDR und WDR am 26.11.2018 veröffentlicht hatte, schlug hohe Wellen. Die Nachforschungen machten deutlich, dass das bisherige Zulassungssystem von Medizinprodukten in Deutschland und Europa nicht aufrecht erhalten werden darf. Denn es bietet keine Gewähr, dass die zugelassenen Produkte auch sicher sind für die Patienten. Wie Haushaltsgeräte und andere Produkte des Alltags, benötigen auch Medizinprodukte nur die CE-Kennzeichnung, damit sie in  Europa verkauft werden dürfen. Die Beispiele, welche die ImplantFiles dokumentierten, zeigen zu welch ungeheuerlichen Exzessen dieses Verfahren führen kann. Ob Patienten dabei zu Schaden kommen oder gar ihr Leben verlieren, scheint niemanden zu interessieren.

Die wirtschaftliche Abhängigkeit der „Benannten Stellen“ von den Herstellern von Medizinprodukten verhindert eine effektive Kontrolle. Das ist so als ob ein Autobesitzer sein Fahrzeug in eine beliebige Werkstatt in Europa bringen kann, wenn er eine neue TÜV-Plakette braucht. Da die Werkstatt auch die nächste technische Untersuchung durchführen will, hat sie großes Interesse, den Auftraggeber nicht zu enttäuschen.  Wenn sein Fahrzeug nicht wirklich verkehrssicher ist, kostet die Plakette etwas mehr.

Die Ergebnisse der Recherchegemeinschaft bestätigen die seit Jahren von der Selbsthilfegruppe Durom-Metasul-LDH-Hüftprothesen e.V. (SHG) erhobene Forderung nach unabhängigen und  effektiveren Kontrollen für mehr Patientenschutz bei der Zulassung von Medizinprodukten.
Die fehlerhafte Durom-Metasul-LDH-Hüftprothese der Firma Zimmer Biomet

Die SHG weist jedoch weiterhin darauf hin, dass auch die Überwachung der Medizinprodukte, nachdem sie auf den Markt gebracht wurden, verbessert werden muss. Das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM) ist zwar zuständig für Untersuchungen und Warnungen, wenn Probleme mit Medizinprodukten bekannt werden, ist aber abhängig davon, dass entsprechende Informationen und Unterlagen auch tatsächlich von Herstellern und/oder Kliniken eingereicht werden. Die „Empfehlung“, die das BfArM dann aussprechen kann, sollte die dann zuständige Landesbehörde zum Handel veranlassen. Geschieht auf Landesebene nichts, hat das BfArM keine Möglichkeit, aus seiner „Empfehlung“ eine „Anweisung“ zu machen. So blieb das bei den fehlerhaften Durom-Hüftprothesen der Firma Zimmer Biomet zuständige Regierungspräsidium Freiburg untätig und verweigerte die Umsetzung der Empfehlung des BfArM, das Produkt vom Markt zu nehmen. Begründet wurde das Nichts-tun damit, dass „eine juristische Auseinandersetzung mit dem Hersteller“ zu befürchten gewesen wäre“. Die Information der mit dem fehlerhaften Prothesenmodell  belieferten Kliniken unterblieb, weil „sich die Probleme inzwischen ja rumgesprochen hätten“.

Neben der Verbesserung der Zulassungsverfahren für Medizinprodukte und ihrer Überwachung nach in Verkehrsbringung bedarf es eines unabhängigen und verpflichtenden Meldesystems der in den Menschen eingebrachten Medizinprodukte. Es kann nicht sein, dass auch das Bundesgesundheitsministerium keine Ahnung hat, welche Medizinprodukte wo mit welchem Erfolg in Deutschland auf dem Markt sind.
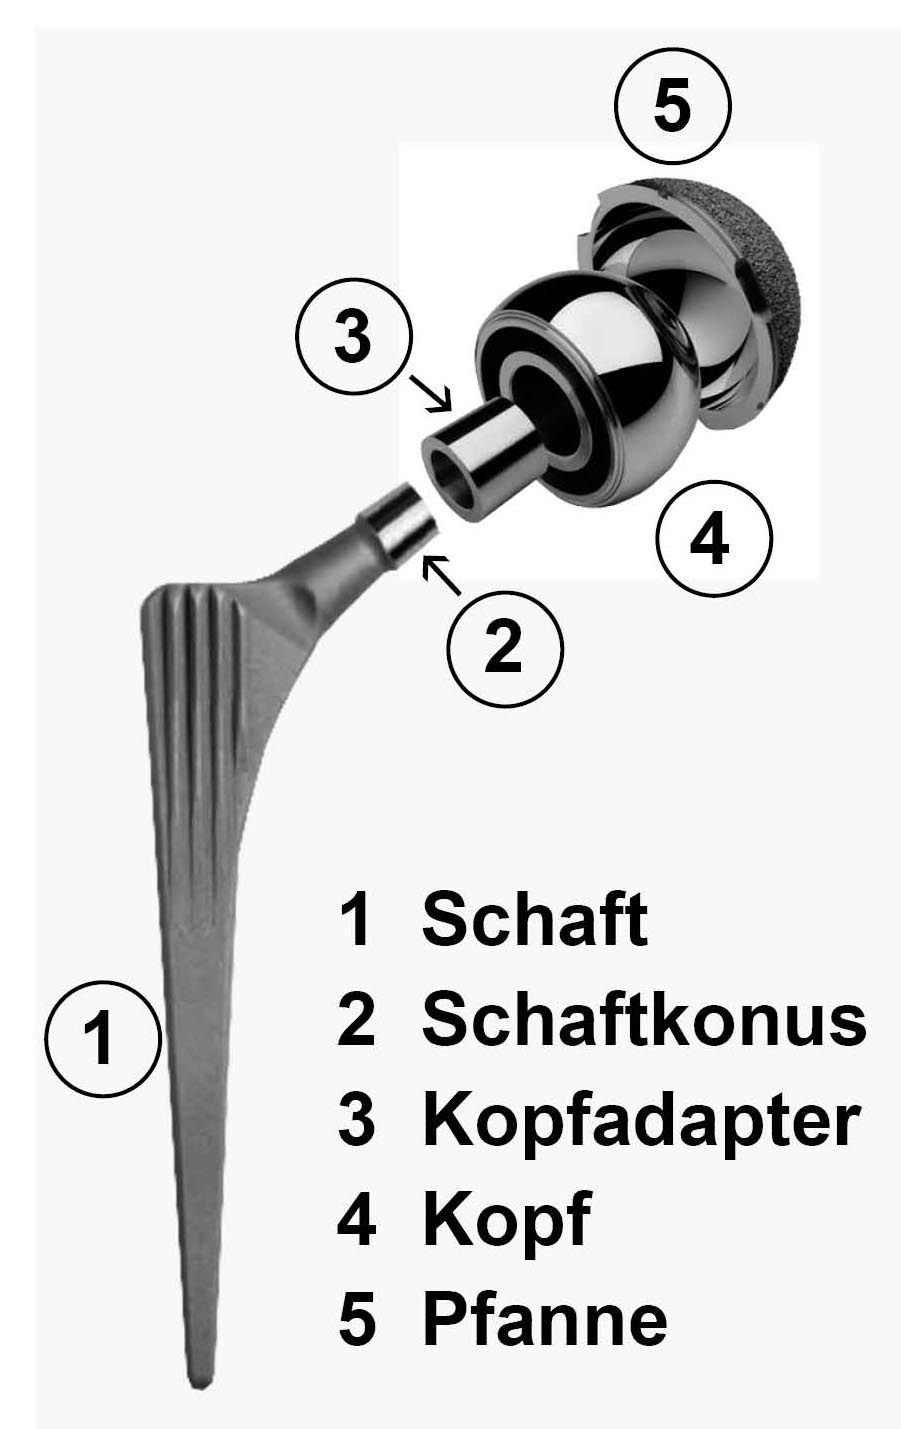
Bundestagsanfrage zu Medizinprodukten

Am 14. August 2014 stellte die Bundestagsfraktion von ÜNDNIS 90/DIE GRÜNEN ÜNDNIS 90/DIE GRÜNEN eine Kleine Anfrage an die Bunderegierung zur Sicherheit von Medizinprodukten in Deutschland (Drucksache 18/2359). Unter anderem wird Auskunft verlangt, weshalb die Haftungsregelungen bei fehlerhaften Medizinprodukten – im Vergleich zum Arzneimittelrecht – , wenig patientengerecht seien.

So läge bei Medizinprodukten die Beweislast sowohl für den Produktfehler als auch für den daraus resultierenden Schaden grundsätzlich bei den Patientinnen und Patienten. Das Arzneimittelrecht sehe dagegen eine Beweiserleichterung und Auskunftsrechte gegenüber den Herstellern vor (Drucksache 18/2359, S.2).

Weiterlesen

MDR hält an Benannten Stellen fest

Die am 22. Oktober 2013 verkündete „Medical Device Regulation“ der Europäischen Kommission wird als Fortschritt für mehr Patientensicherheit angepriesen. Doch welche Fortschritte bringt sie tatsächlich für die Sicherheit von Medizinprodukten und den Schutz von Patienten vor fehlerhaften Prothesen, Herschrittmacher, u.v.m.?

Weiterlesen