Seit Jahren fordert die Durom-SHG mehr Transparenz. Denn wer durch ein fehlerhaftes Medizinprodukt geschädigt wird, steht vor einem kaum lösbaren Problem: Er muss den Fehler beweisen.
Doch die dafür notwendigen Informationen liegen beim Hersteller. Und Patienten haben keinen Zugang zu internen Untersuchungen, technischen Analysen, Reklamationen oder frühen Warnhinweisen. Trotzdem müssen sie vor Gericht nachweisen, dass das Produkt fehlerhaft ist und die gesundheitlichen Schäden verursacht hat. Das ist keine faire Ausgangslage. Deshalb braucht es klare Offenlegungspflichten und wirksame Beweiserleichterungen. Patienten verlangen keine Sonderrechte. Sie verlangen faire Chancen, um ihre Ansprüche vor Gericht durchsetzen zu können.
Denn bei der aktuellen Faktenlage ist der Nachweis, dass gesundheitliche Probleme und materielle Schäden vom fehlerhaften Medizinprodukt verursacht wurden, kaum möglich.
15. Januar 2026 / Durom von Zimmer-Biomet, Schmerzensgeld, Zulassungsverfahren
Kann das Inverkehrbringen eines fehlerhaften Medizinprodukts eine Körperverletzung darstellen?
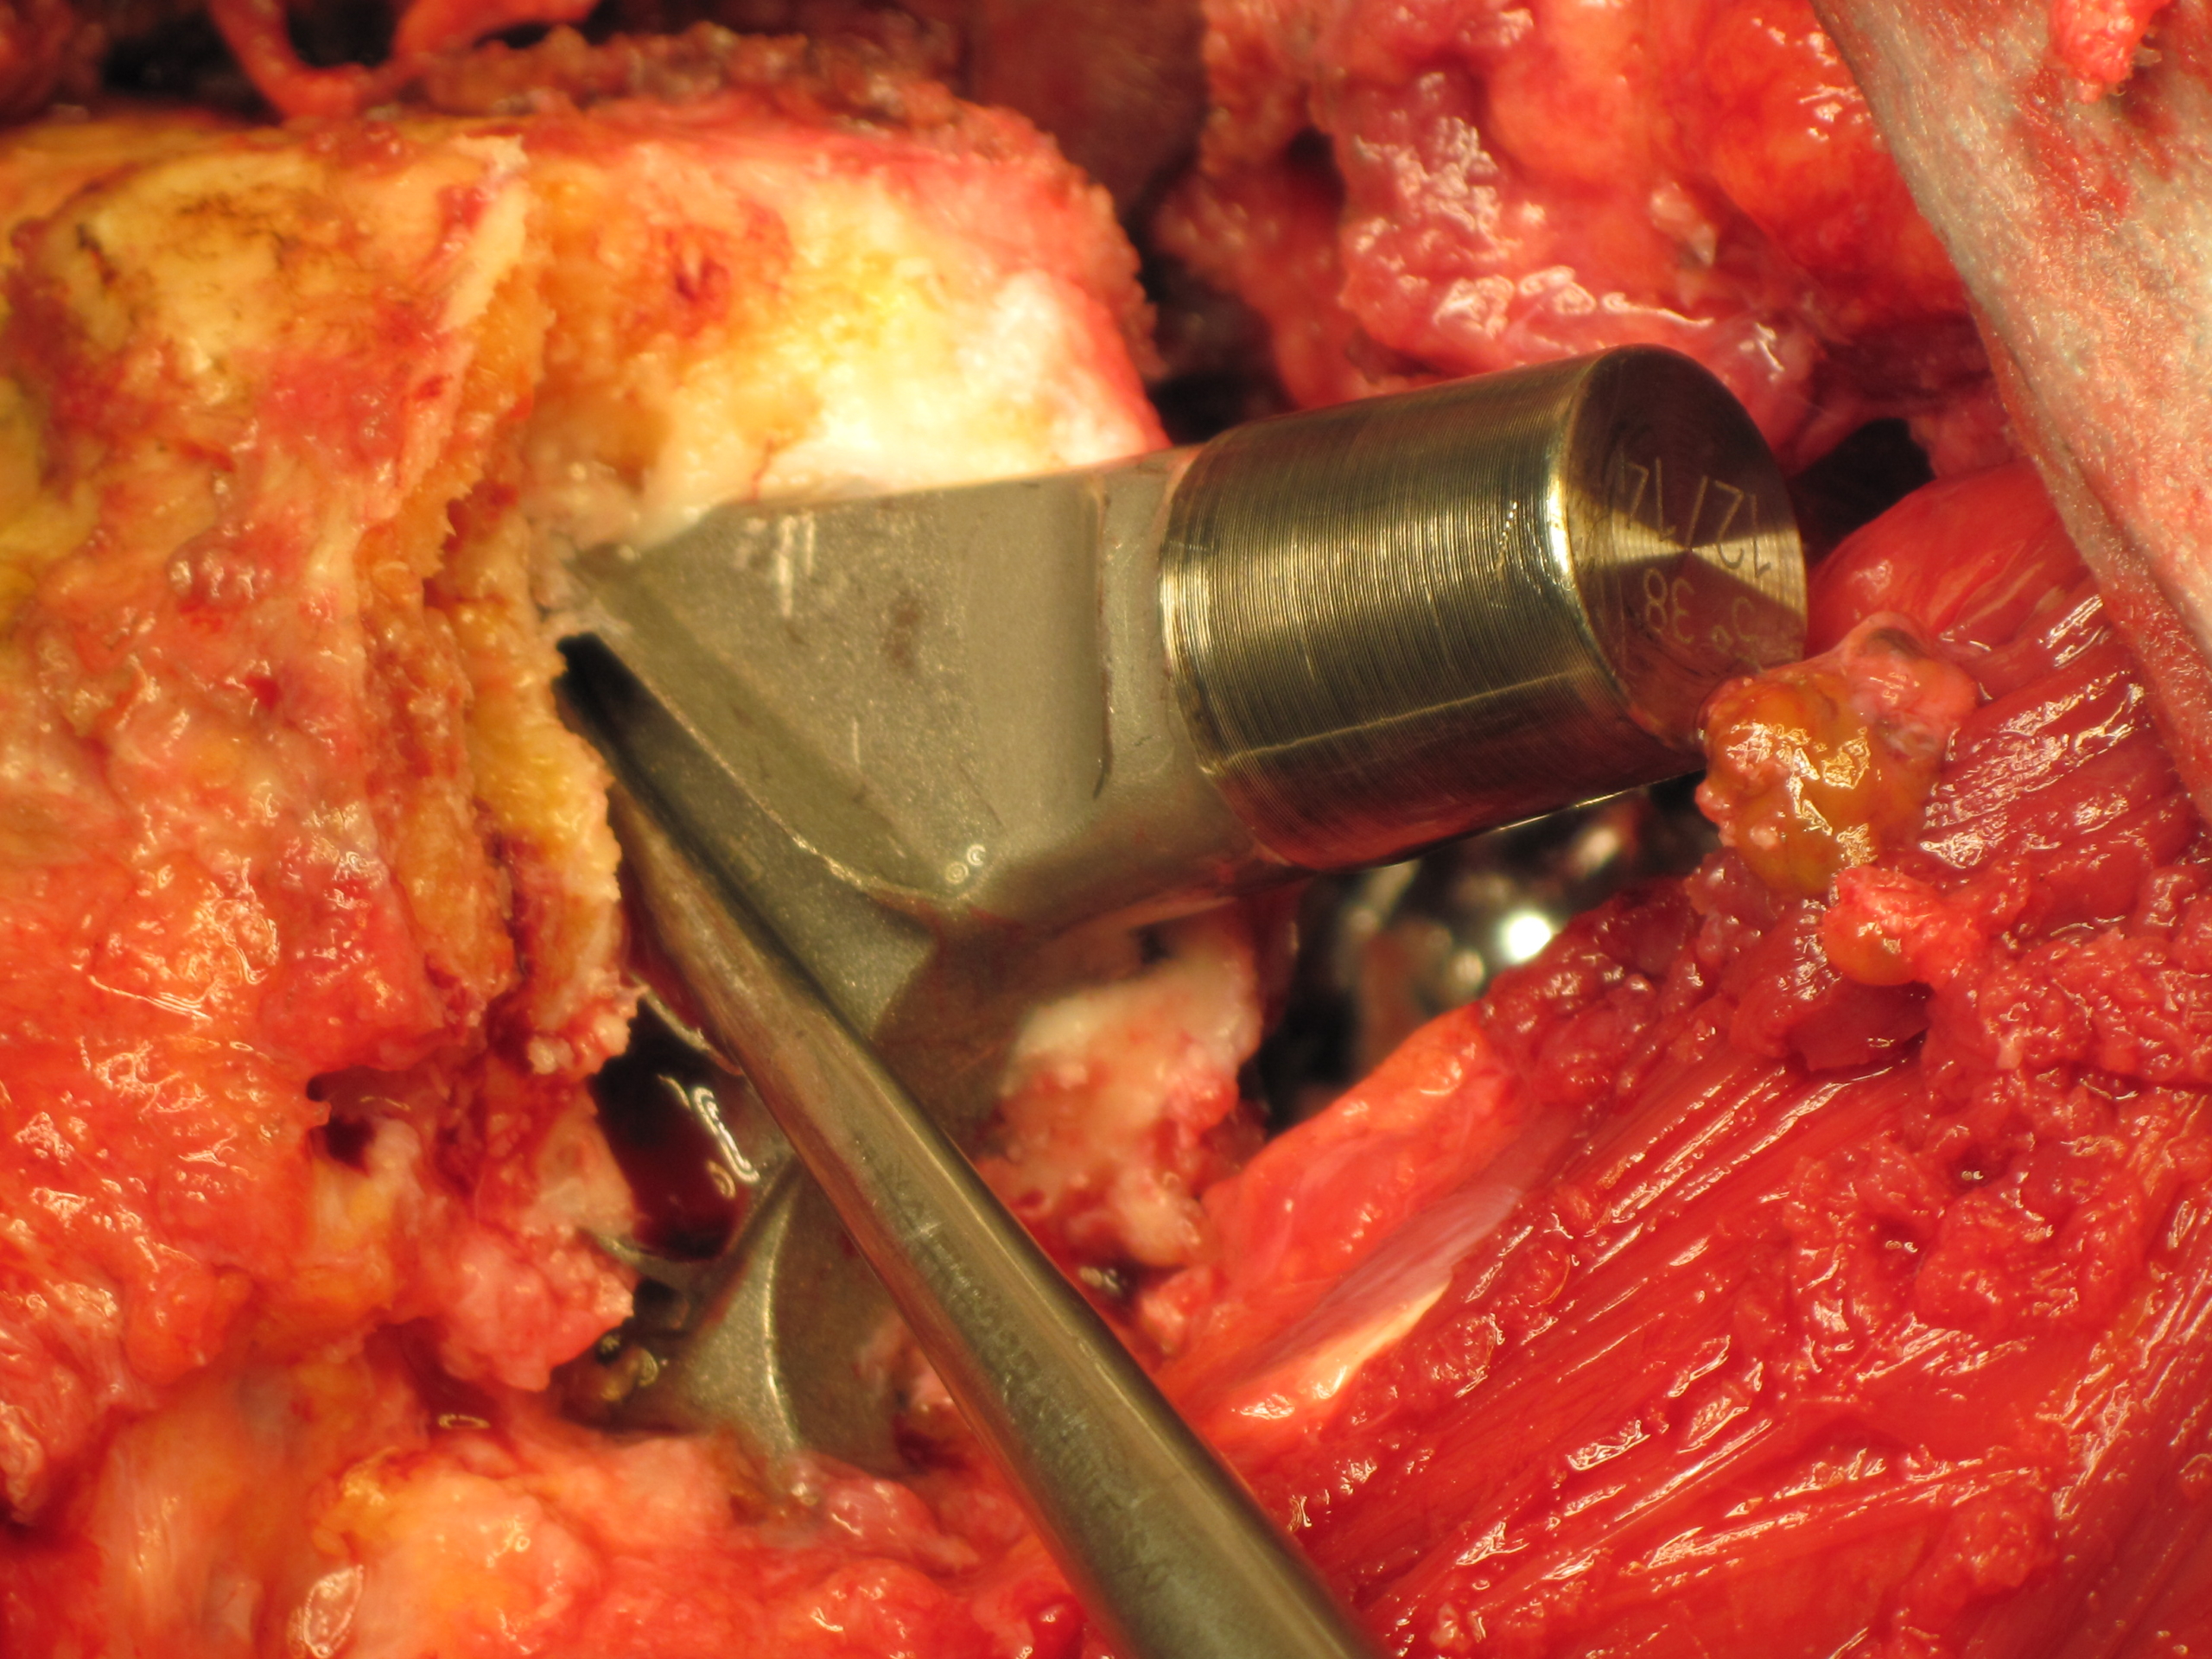
Wenn ein Medizinproduktehersteller wie Zimmer ein Medizinprodukt auf den Markt bringt, das nicht den berechtigten Sicherheitserwartungen von Ärzten und Patienten entspricht, stellt sich eine grundlegende Frage: Kann dies den Straftatbestand der Körperverletzung erfüllen?
Und wenn der Hersteller darüber hinaus wusste oder hätte wissen müssen, dass das Produkt erhebliche Gesundheitsgefahren birgt, stellt sich eine weitere Frage: Kann daraus sogar eine strafrechtliche Verantwortlichkeit wegen vorsätzlicher Körperverletzung folgen?
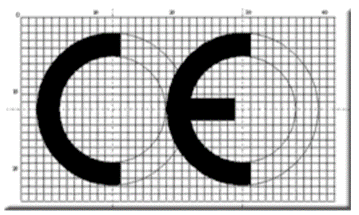
Die Europäische Kommission ist für die Sicherheit von Medizinprodukten in Europa zuständig. Doch sucht man auf den Seiten der Kommission nach „Medizinprodukten“ wird man nicht fündig. Lediglich Fakten zur CE-Kennzeichnung mit der Möglichkeit, sich ein Original des CE-Kennzeichen herunter zu laden, ist zu finden. Unter „Wichtiger Hinweis“ (Important Note) steht:
Please note that a CE marking does not indicate that a product has been approved as safe by the EU or by another authority. It does not indicate the origin of a product either.
Das CE-Kennzeichen zeigt also weder an, ob ein Produkt sicher ist, noch ob das angegebene Herkunftsland korrekt ist. Wenn das CE-Kennzeichen also keinen praktischen Nutzen für Verbraucher hat, muss die Frage erlaubt sein, warum sich die Kommission dann ein aufwändiges und teures Beratungs- und Informationsaustauschsystem leistet.
Stefan Schwartze, der Beauftragte der Bundesregierung für die Belange der Patientinnen und Patienten, so seine offizielle Bezeichnung, traf sich mit Hanspeter Hauke, dem Vorsitzenden der Durom-SHG. In dem Gespräch, an welchem auch der Bundestagsabgeordnete Dr. Johannes Fechner teilnahm, berichtete Hauke über gravierende Mängel bei der Zulassung von Medizinprodukten über die sog. „Benannten Stellen„. Am Beispiel der fehlerhaften Hüftprothese Durom-Metasul-LDH der Firma Zimmer Biomet machte er deutlich, dass das Konformitätsverfahren keine Gewähr dafür bietet, dass Medizinprodukte fehlerfrei auf den Markt kommen. Hanspeter Hauke bat den Patientenbeauftragten um Unterstützung bei der Umsetzung der Forderungen der Durom-SHG nach einem verbesserten Zulassungsverfahren. In einem Schreiben an Stefan Schwartze fasste Hauke die Forderungen der Durom-SHG zusammen:
Medizinprodukte in Deutschland sind nicht sicher. Fehlerhafte Produkte kosten die Krankenkassen jedes Jahr Millionen. Patienten leiden an den Folgen lebenslang.
Bei Medizinprodukten wie Hüftprothesen scheinen Menschenrechte außer Kraft gesetzt. Menschenverachtende Manager machen Moneten und große Gewinne – auf der Strecke bleiben Produktsicherheit und Patienten! Denn getestet werden neue Entwicklungen oft nicht wie vorgeschrieben in überwachten klinischen Tests. Sie werden nach einer „firmeninternen Risikoanalyse“ (Zitat Harald Meyer, 2010 bei Zimmer Biomet) praktisch ohne Kontrollen auf den Markt gebracht. Ob sie funktionieren sollen die Operateure dann feststellen, wenn sie das Produkt in Patienten implantieren. Für die Erfahrungsberichte an den Hersteller werden diese reichlich entlohnt. Bei Medizinprodukten geht es um Gewinnmaximierung auch auf Kosten der Gesundheit von Patienten.
Zu einem ausführlichen Meinungs- und Informationsaustausch traf sich der Vorstand der Durom-Metasul-LDH-Selbsthilfegruppe mit Dr. Johannes Fechner. Der Bundestagsabgeordnete sagte der Durom-SHG seine Unterstützung zu. Geplant sind in einem ersten Schritt Gespräche mit den für Gesundheit und Patientensicherheit zuständigen Abgeordnete, um sie für die Probleme bei der Zulassung von Medizinprodukten zu sensibilisieren. Angesprochen wurde auch die lückenhafte Kontrolle bei bereits in den Markt eingeführten Produkte wie die Durom-Hüftprothesen. Weder sind die Zuständigkeiten noch die Verantwortlichkeiten in den für die Überwachung von Medizinprodukten zuständigen Landesstellen eindeutig geklärt. Am Ende fühlt sich niemand zuständig, Verantwortung wird auf Kosten betroffener Patienten hin- und hergeschoben.
https://durom-hueftprobleme.de/wp-content/uploads/2026/08/260824-logo-duromo-rebrush-300x146.webp00H. Haukehttps://durom-hueftprobleme.de/wp-content/uploads/2026/08/260824-logo-duromo-rebrush-300x146.webpH. Hauke2022-07-13 17:08:052022-07-14 15:21:06Durom-Vorstand bei Dr. Fechner, MdB
In Europa und damit auch in Deutschland dürfen Medizinprodukte erst nach einem sogenannten Konformitätsbewertungsverfahren in Verkehr gebracht werden. Je nach Risikogruppe des Produkts führen Benannte Stellen im Auftrag des Herstellers das Zulassungsverfahren durch, an dessen Ende die Vergabe des CE-Kennzeichens steht, welches der Hersteller am Produkt anbringen muss.
Der Prüfauftrag der Benannten Stelle beschränkt sich dabei auf die vom Hersteller eingereichten Unterlagen, der unter allen zugelassenen Benannten Stellen frei wählen kann. Da Hersteller, deren Produkt geprüft werden soll, und Auftraggeber, der am Ende bezahlt, identisch sind, besteht zwischen Auftraggeber/zu prüfendes Unternehmensprodukt und Prüfer (Benannte Stelle) ein gemeinsames Interesse, die Vergabe des CE-Kennzeichens und damit die Genehmigung zum Vertrieb des Produkts am Ende möglichst problemlos zu gestalten. Eine Prüfung auf Patientensicherheit des Produkts wird nicht durchgeführt, steht nicht einmal im Aufgabenkatalog der Benannten Stelle. Patientensicherheit bei Medizinprodukten kann mit einem solchen System der Interessenvermengung zwischen Prüfer und zu Prüfendem nicht gewährleistet werden. Hier ist eine grundlegende Neustrukturierung der Zulassung von Medizinprodukten dringend erforderlich!
Seit Jahren fordert die Durom- SHG deshalb, den Schutz der Patienten vor fehlerhaften Medizinprodukten zu verbessern. Dazu müsste der Prüfauftrag der Benannten Stellen auf Aspekte der Patientensicherheit ausgeweitet und sie unabhängig von der Bezahlung der Hersteller werden. Doch gegen die gut organisierte und großzügig finanzierte Phalanx aus Hersteller, Entscheidungsträger und Kliniken haben Patienten keine Chance. Dabei ist mehr Patientenschutz dringend geboten. Denn bei effektiven Kontrollen bei der Zulassung könnten fehlerhafte Produkte bereits im Vorfeld erkannt und aussortiert werden. Im Gesundheitssystem könnten so dreistellige Millionenbeträge eingespart und bei Patienten viel Leid verhindert werden. Die Durom-SHG fordert deshalb seit Jahren von Politikern, Parlamenten und europäischen Gremien, das Gemauschel zwischen Hersteller und Prüfinstanz bei der Zulassung von Medizinprodukten zu beenden. Unterstützen Sie uns dabei!
2012 begann die EU mit der Überarbeitung der EU-Regelungen und Richtlinien im Bereich Medizinprodukte. Nach vier Jahren wurden im Juni 2016 die Fassungen der neuen Verordnungen für Medizinprodukte (MDR) und In-Vitro-Diagnostika (IVDR)veröffentlicht. Waren die bisher gültigen Bestimmungen Regelungen sind MDR und IVDR nun Verordnungen, die ohne Ratifizierung der einzelnen Mitgliedsstaaten Rechtskraft erlangen. Mit der Inkraftsetzung durch die EU wird wird im ersten Halbjahr 2017 gerechnet.
Um dir ein optimales Erlebnis zu bieten, verwenden wir Technologien wie Cookies, um Geräteinformationen zu speichern und/oder darauf zuzugreifen. Wenn du diesen Technologien zustimmst, können wir Daten wie das Surfverhalten oder eindeutige IDs auf dieser Website verarbeiten. Wenn du deine Zustimmung nicht erteilst oder zurückziehst, können bestimmte Merkmale und Funktionen beeinträchtigt werden.
Funktional
Immer aktiv
Die technische Speicherung oder der Zugang ist unbedingt erforderlich für den rechtmäßigen Zweck, die Nutzung eines bestimmten Dienstes zu ermöglichen, der vom Teilnehmer oder Nutzer ausdrücklich gewünscht wird, oder für den alleinigen Zweck, die Übertragung einer Nachricht über ein elektronisches Kommunikationsnetz durchzuführen.
Präferenzen
Die technische Speicherung oder der Zugriff ist für den rechtmäßigen Zweck der Speicherung von Präferenzen erforderlich, die nicht vom Abonnenten oder Benutzer angefordert wurden.
Statistiken
Die technische Speicherung oder der Zugriff, der ausschließlich zu statistischen Zwecken erfolgt.Die technische Speicherung oder der Zugriff, der ausschließlich zu anonymen statistischen Zwecken verwendet wird. Ohne eine Vorladung, die freiwillige Zustimmung deines Internetdienstanbieters oder zusätzliche Aufzeichnungen von Dritten können die zu diesem Zweck gespeicherten oder abgerufenen Informationen allein in der Regel nicht dazu verwendet werden, dich zu identifizieren.
Marketing
Die technische Speicherung oder der Zugriff ist erforderlich, um Nutzerprofile zu erstellen, um Werbung zu versenden oder um den Nutzer auf einer Website oder über mehrere Websites hinweg zu ähnlichen Marketingzwecken zu verfolgen.
Sie sehen gerade einen Platzhalterinhalt von Turnstile. Um auf den eigentlichen Inhalt zuzugreifen, klicken Sie auf die Schaltfläche unten. Bitte beachten Sie, dass dabei Daten an Drittanbieter weitergegeben werden.
Sie sehen gerade einen Platzhalterinhalt von Vimeo. Um auf den eigentlichen Inhalt zuzugreifen, klicken Sie auf die Schaltfläche unten. Bitte beachten Sie, dass dabei Daten an Drittanbieter weitergegeben werden.
Sie sehen gerade einen Platzhalterinhalt von YouTube. Um auf den eigentlichen Inhalt zuzugreifen, klicken Sie auf die Schaltfläche unten. Bitte beachten Sie, dass dabei Daten an Drittanbieter weitergegeben werden.
Sie sehen gerade einen Platzhalterinhalt von Facebook. Um auf den eigentlichen Inhalt zuzugreifen, klicken Sie auf die Schaltfläche unten. Bitte beachten Sie, dass dabei Daten an Drittanbieter weitergegeben werden.
Sie sehen gerade einen Platzhalterinhalt von Instagram. Um auf den eigentlichen Inhalt zuzugreifen, klicken Sie auf die Schaltfläche unten. Bitte beachten Sie, dass dabei Daten an Drittanbieter weitergegeben werden.
Sie sehen gerade einen Platzhalterinhalt von X. Um auf den eigentlichen Inhalt zuzugreifen, klicken Sie auf die Schaltfläche unten. Bitte beachten Sie, dass dabei Daten an Drittanbieter weitergegeben werden.